De GB a ISFG: corrección de nomenclatura de alelos en LongTR y HipSTR
LongTR y HipSTR reportan los alelos STR como diferencias en pares de bases respecto a la referencia, no como números de alelo forenses estándar. Este artículo explica la matemática detrás de la discrepancia, muestra por qué el alelo 11.8 es en realidad el alelo 11.3 en las bases de datos forenses, y proporciona la regla de conversión para loci tetranucleotídicos, trinucleotídicos y pentanucleotídicos.
Cuando se utiliza LongTR o HipSTR para el genotipado de STRs, los números de alelo que se derivan de su output a veces difieren de los que figuran en bases de datos de referencia, perfiles por CE u otras herramientas forenses. Un alelo de D2S441 que debería reportarse como 11.3 puede aparecer como 11.8 cuando su longitud en pares de bases se convierte a repeticiones dividiendo por el largo del motivo, por ejemplo en una planilla de cálculo como Excel con formato de un decimal. No es un error de software: la discrepancia es consecuencia de dos convenciones de nomenclatura incompatibles aplicadas a la misma secuencia subyacente, y puede resolverse con una conversión aritmética directa.
¿Qué es el campo GB?
LongTR y HipSTR no almacenan números de alelo directamente en el VCF. En cambio, registran la cantidad de pares de bases en que cada alelo difiere de la secuencia de referencia en ese locus. Este valor se guarda en un campo llamado GB, abreviatura de GenotypingBases.
Una línea real de output tiene la siguiente forma:
4|1:-1|8:1.00:0.50:16:0:0:0|0:0|0:28.03:-2|1;-1|5;8|8;9|1;12|1:-1|6;8|10
En esta línea GB es el segundo campo, justo después de GT: -1|8. La columna FORMAT indica el orden de los campos, así que conviene leer ahí la posición de GB en lugar de suponerla.
El símbolo | separa los dos alelos:
-1significa que el alelo 1 es 1 par de bases más corto que la referencia+8significa que el alelo 2 es 8 pares de bases más largo que la referencia
Cada número de alelo en el genotipo final se deriva de estos dos valores junto con la información de referencia del archivo BED utilizado durante el genotipado.
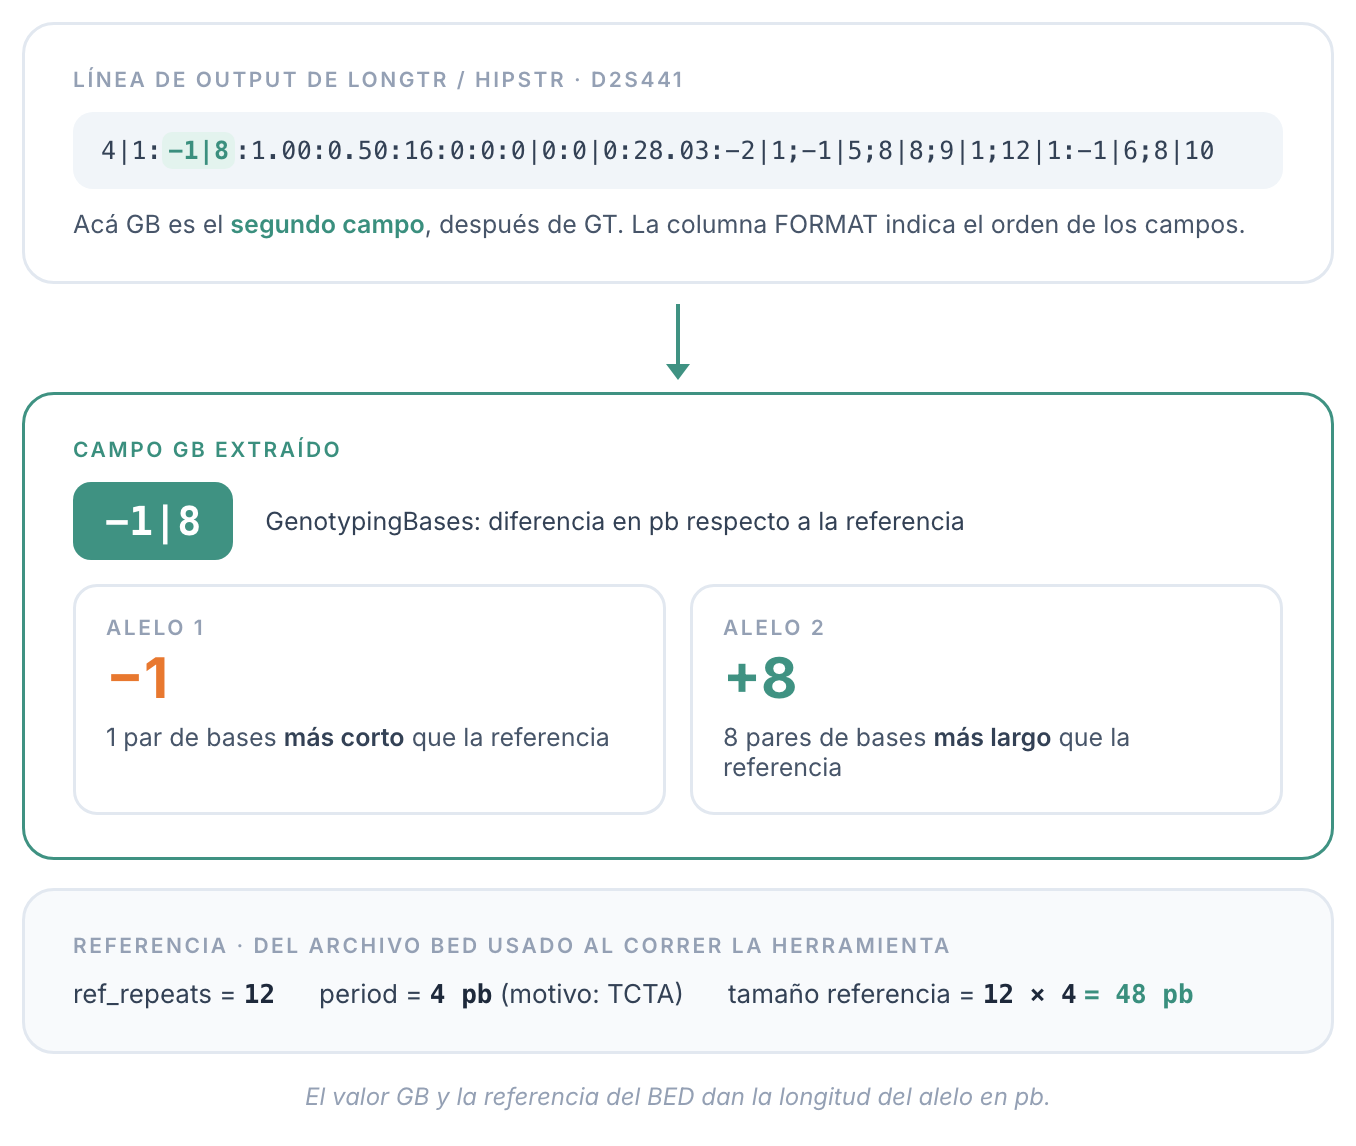
Para D2S441 en hg38, los valores relevantes del archivo BED son:
ref_repeats = 12(la referencia tiene 12 unidades de repetición completas; su designación CE también es 12)period = 4 pb(el motivo es TCTA, cuatro bases de largo)- Tamaño de referencia = 12 × 4 = 48 pb
El cálculo paso a paso
Siguiendo el alelo 1 (GB = -1) paso a paso:
Paso 1. Total de pares de bases de este alelo:
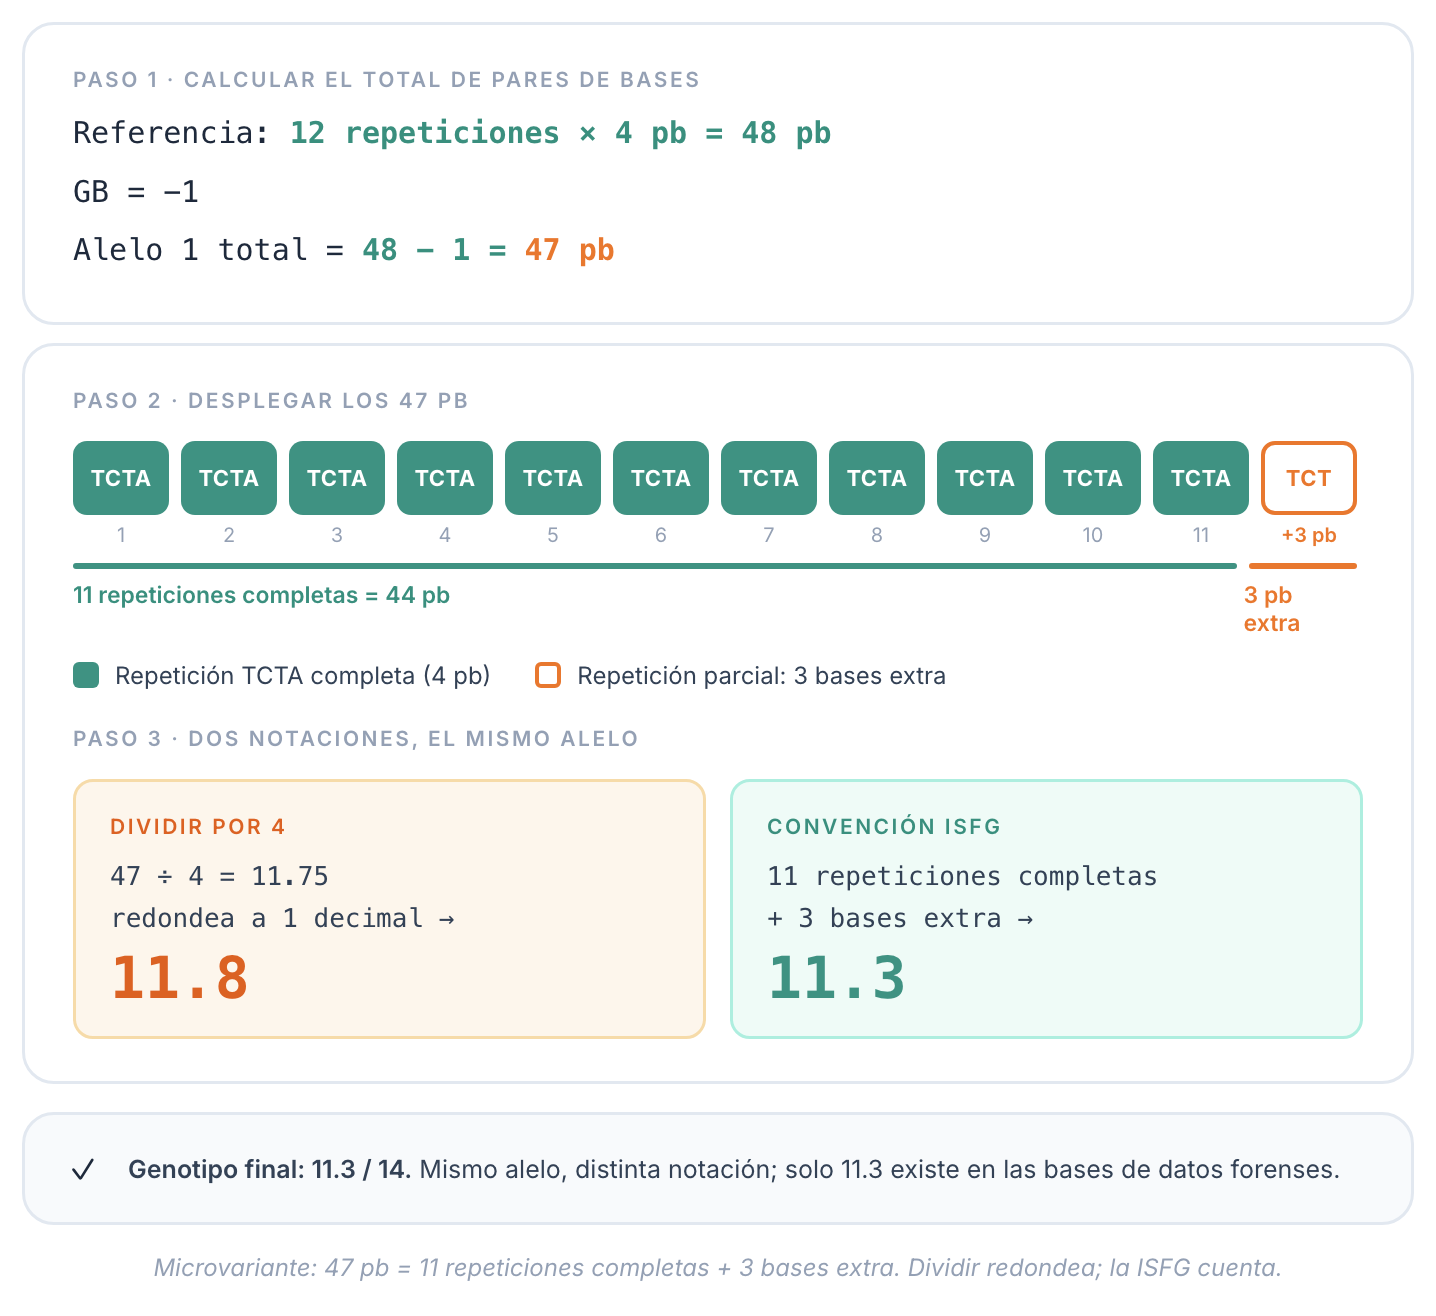
Referencia: 12 repeticiones × 4 pb = 48 pb GB = -1 Alelo 1 total = 48 - 1 = 47 pb
Paso 2. Aquí es donde una conversión por división y la ISFG divergen.
Si se divide el total de pares de bases por el largo del motivo y se redondea a un decimal, se obtiene:
47 ÷ 4 = 11.75 → redondeado: 11.8
El VCF de LongTR y HipSTR no contiene ese decimal: GB es un entero (acá, -1). El 11.8 sale de un paso de conversión como este, por ejemplo una planilla como Excel que muestra 11.75 con un decimal, no del VCF.
La convención ISFG hace una pregunta diferente: ¿cuántas unidades de repetición completas caben en 47 pb y cuántas bases quedan?
47 pb = 11 repeticiones completas de TCTA (44 pb) + 3 bases extra Notación ISFG: 11.3
Ambos valores describen la misma secuencia física de 47 pares de bases. La diferencia radica únicamente en cómo se expresa el componente parcial: la división da una fracción decimal redondeada de una unidad de repetición, mientras que la ISFG reporta directamente la cantidad de bases extra.
El alelo 2 no requiere corrección: GB = +8 → 48 + 8 = 56 pb → 56 ÷ 4 = 14.0 → sin repetición parcial → ISFG: 14.
Genotipo final: 11.3 / 14, consistente con la notación de los perfiles por CE y de las bases de datos forenses.
Por qué importa
Las bases de datos poblacionales forenses, incluyendo los datos de referencia de CODIS, las tablas de frecuencias del ESS y los estudios poblacionales publicados, utilizan exclusivamente la notación ISFG. Un alelo designado como 11.8 no aparece en ninguno de estos recursos. Enviar un alelo convertido de esta forma sin corregirlo no devolverá ningún resultado en la base de datos ni generará ningún mensaje de error. La discrepancia es silenciosa y, de no detectarse, afectará los cálculos de razón de verosimilitud y las comparaciones de perfiles entre plataformas.
El mismo problema surge al validar resultados de lectura larga contra perfiles por CE del mismo individuo o contra muestras de referencia conocidas.
La regla de conversión
Si te encontrás con decimales que salen de dividir por el largo del motivo, esta tabla los traduce a bases extra para loci tetranucleotídicos. Solo traduce el decimal. El número de alelo tiene que partir de la designación CE del alelo de referencia para ese locus, ensamblaje y ventana (para D2S441 en hg38, CE 12). En otros loci, indels flanqueantes o convenciones históricas de longitud pueden hacer que la cuenta difiera, así que no es un algoritmo general.
| Decimal (÷ 4, redondeado) | Bases extra | Sufijo ISFG |
|---|---|---|
| .3 | 1 | .1 |
| .5 | 2 | .2 |
| .8 | 3 | .3 |
El patrón se mantiene porque la división calcula bases extra ÷ period y redondea. Para un locus tetranucleotídico, 3 bases extra dan 3 ÷ 4 = 0.75, que redondea a .8. La ISFG escribe la misma situación como .3, contando las bases extra directamente.
Loci afectados confirmados al utilizar el archivo BED hg38 estándar de HipSTR:
.8 → ISFG .3: D1S1656, D2S441, D6S1043, D12S391, TH01
.5 → ISFG .2: D18S51, D19S433, D21S11, FGA
Resumen
LongTR y HipSTR codifican la información de alelos como una diferencia en pares de bases respecto de la secuencia de referencia, almacenada en el campo GB del VCF. Aplicando esa diferencia al tamaño de referencia se obtiene la longitud del alelo en pares de bases. Dividir esa longitud por el largo del motivo da un decimal que, redondeado, no es una designación ISFG. La notación ISFG cuenta en cambio las unidades de repetición completas y las bases extra que quedan, partiendo de la designación CE del alelo de referencia del locus. Para loci tetranucleotídicos, un .8 redondeado corresponde a 3 bases extra, que la ISFG escribe .3. La conversión debe aplicarse antes de cualquier consulta a base de datos, cálculo de razón de verosimilitud o comparación de perfiles entre plataformas.
Referencias
- Frontanilla Recalde T, Ayala Jacquet JM, Mendes Junior CT et al. (2026). HipSTR-UI: A cross-platform graphical interface for accessible STR genotyping from next-generation sequencing data. Forensic Science International: Genetics, 84, 103456. https://doi.org/10.1016/j.fsigen.2026.103456
- Valle-Silva G, Frontanilla T, Ayala J, Donadi EA et al. (2022). Analysis and comparison of the STR genotypes called with HipSTR, STRait Razor and toaSTR by using next generation sequencing data in a Brazilian population sample. Forensic Science International: Genetics, 58, 102676. https://doi.org/10.1016/j.fsigen.2022.102676
- Gettings KB, Bodner M, Borsuk LA, King JL, Ballard D, Parson W et al. (2024). Recommendations of the DNA Commission of the International Society for Forensic Genetics (ISFG) on short tandem repeat sequence nomenclature. Forensic Science International: Genetics, 68, 102946. https://doi.org/10.1016/j.fsigen.2023.102946
- Willems T, Zielinski D, Yuan J, Gordon A, Gymrek M, Erlich Y. (2017). Genome-wide profiling of heritable and de novo STR variations. Nature Methods, 14(6), 590–592. https://doi.org/10.1038/nmeth.4267
- Ziaei Jam H, Zook JM, Javadzadeh S et al. (2024). LongTR: genome-wide profiling of genetic variation at tandem repeats from long reads. Genome Biology, 25, 176. https://doi.org/10.1186/s13059-024-03319-2