
De GB a ISFG: correção de nomenclatura de alelos no LongTR e HipSTR
LongTR e HipSTR reportam os alelos STR como diferenças em pares de bases em relação à referência, e não como números de alelo forenses padrão. Este artigo explica a matemática por trás da discrepância, mostra por que o alelo 11.8 é na verdade o alelo 11.3 nos bancos de dados forenses, e fornece a regra de conversão para loci tetranucleotídicos, trinucleotídicos e pentanucleotídicos.
Quando o LongTR ou o HipSTR são utilizados para genotipagem de STR, os números dos alelos na saída por vezes diferem daqueles encontrados em bancos de dados de referência, perfis baseados em CE ou outras ferramentas forenses. Um locus que deveria retornar o alelo 11.3 no D2S441 pode aparecer como 11.8. Nenhum erro é gerado. O software funcionou corretamente. A discrepância é consequência de duas convenções de nomenclatura incompatíveis aplicadas à mesma sequência subjacente e pode ser resolvida com uma simples conversão aritmética.
O que é o campo GB?
O LongTR e o HipSTR não armazenam os números de alelos diretamente no VCF. Em vez disso, eles registram o número de pares de bases pelo qual cada alelo difere da sequência de referência naquele locus. Esse valor é armazenado em um campo chamado GB, abreviação de GenotypingBases.
Uma linha de saída real do VCF se parece com isto:
4|1:-1|8:1.00:0.50:16:0:0:0|0:0|0:28.03:-2|1;-1|5;8|8;9|1;12|1:-1|6;8|10
O campo GB é o segundo segmento: -1|8
O símbolo de barra vertical separa os dois alelos:
-1significa que o alelo 1 é 1 par de bases mais curto que a referência+8significa que o alelo 2 é 8 pares de bases mais longo que a referência
Cada número de alelo no genótipo final é derivado desses dois valores, juntamente com as informações de referência no arquivo BED usado durante a genotipagem.
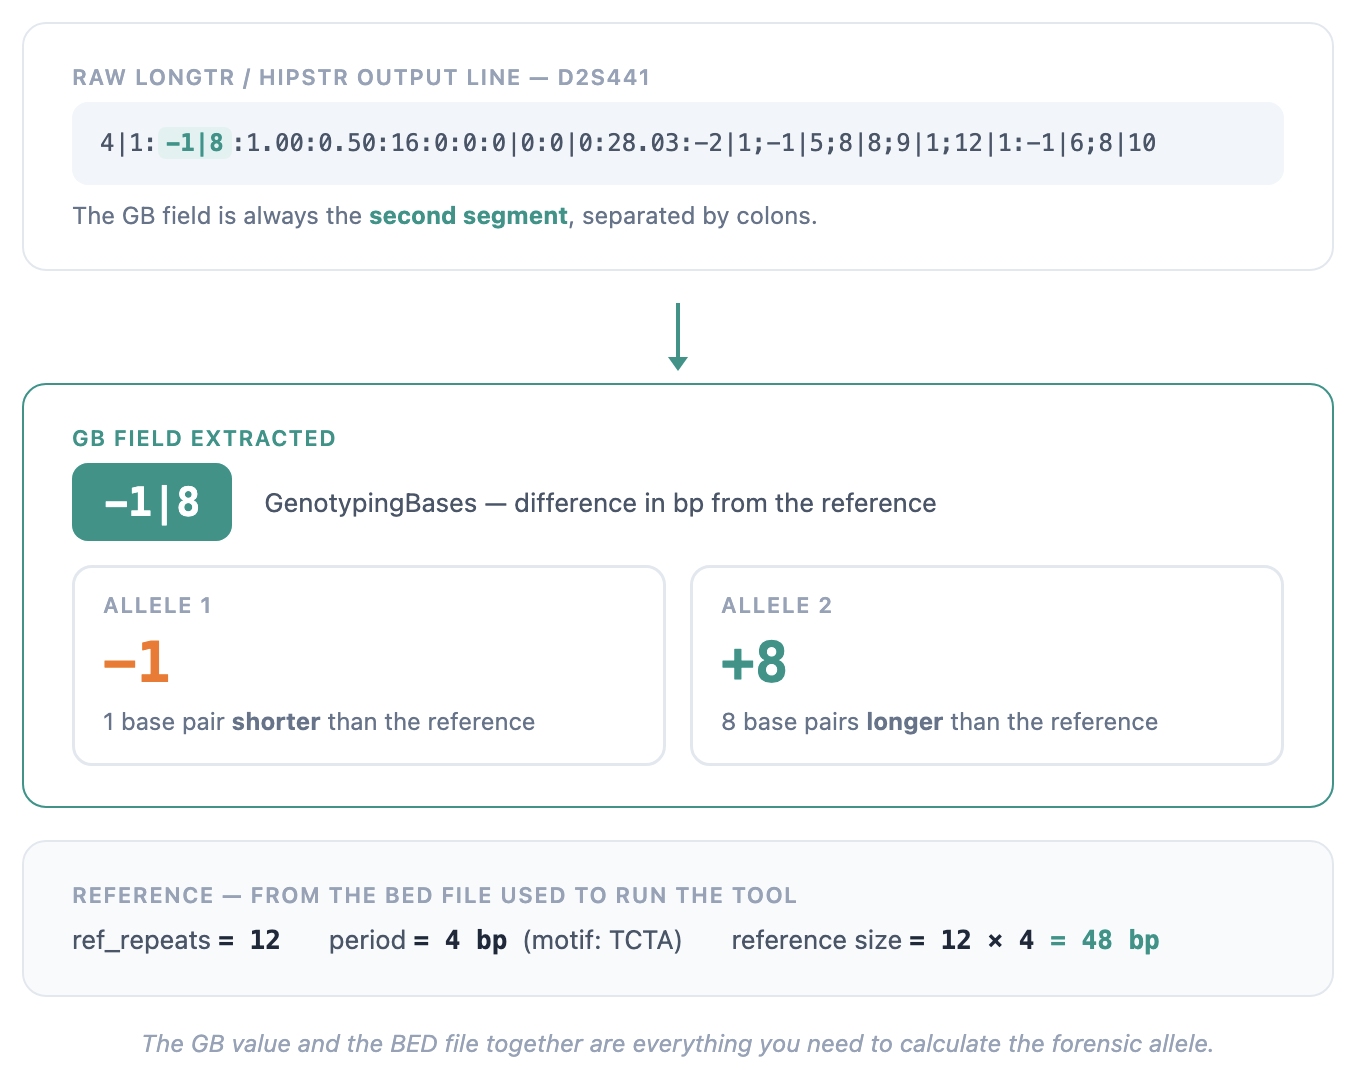
Para D2S441 no hg38, os valores relevantes do arquivo BED são:
ref_repeats = 12(a referência contém 12 unidades de repetição completas)period = 4 pb(o motivo é TCTA, com quatro bases de comprimento)- Tamanho de referência = 12 × 4 = 48 pb
Analisando o cálculo
Seguindo o alelo 1 (GB = -1) passo a passo:
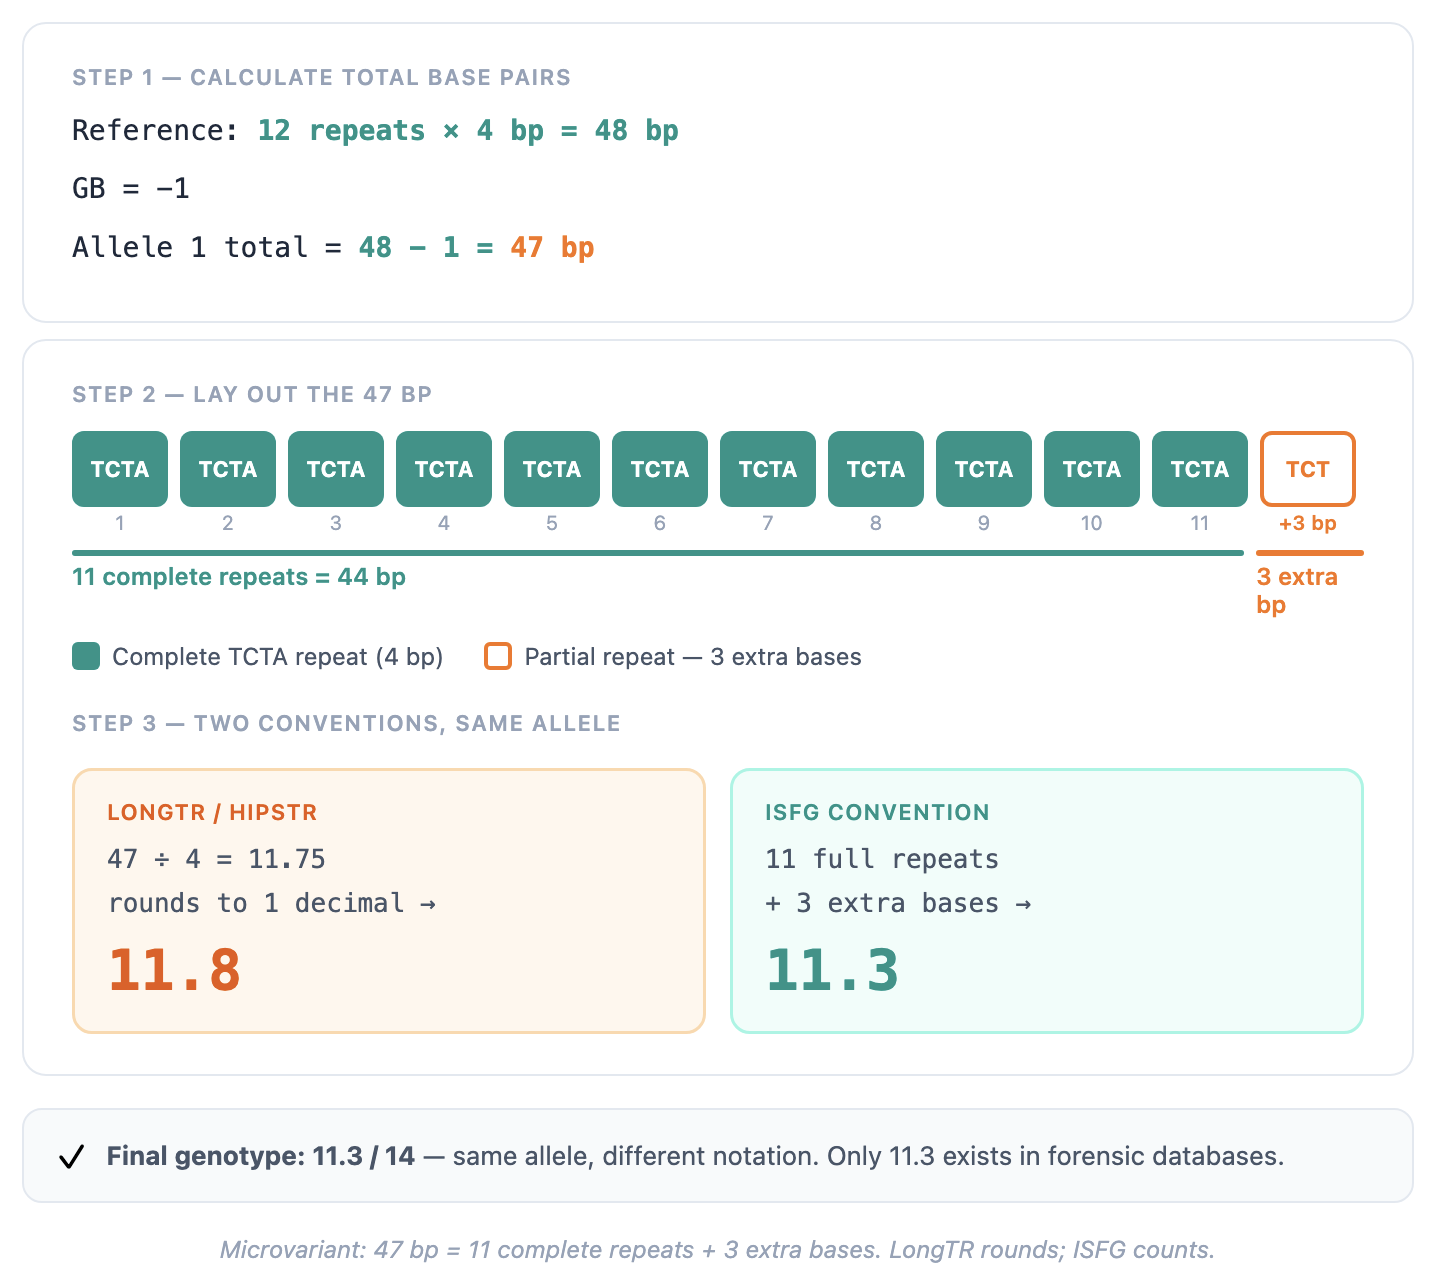
Passo 1. Total de pares de bases deste alelo:
Referência: 12 repetições × 4 pb = 48 pb GB = -1 Total do alelo 1 = 48 - 1 = 47 pb
Passo 2. É aqui que o LongTR e o ISFG divergem.
O LongTR divide o total de pares de bases pelo comprimento do motivo e arredonda para uma casa decimal:
47 ÷ 4 = 11,75 → LongTR reporta: 11,8
A convenção do ISFG faz uma pergunta diferente: quantas unidades de repetição completas cabem em 47 pb e quantas bases sobram?
47 pb = 11 repetições completas de TCTA (44 pb) + 3 bases extras Notação ISFG: 11,3
Ambos os valores descrevem a mesma sequência física de 47 pares de bases. A diferença reside inteiramente na forma como o componente parcial é expresso: o LongTR reporta uma fração decimal arredondada de uma unidade de repetição, enquanto o ISFG reporta diretamente a contagem de bases extras.
O alelo 2 não requer correção: GB = +8 → 48 + 8 = 56 pb → 56 ÷ 4 = 14,0 → sem repetição parcial → ISFG: 14.
Por que isso é importante
Bancos de dados forenses de população, incluindo dados de referência do CODIS, tabelas de frequência do ESS e estudos populacionais publicados, utilizam exclusivamente a notação ISFG. Um alelo designado como 11,8 não aparece em nenhum desses recursos. O envio de resultados do LongTR sem conversão prévia não retornará nenhuma correspondência no banco de dados e não produzirá nenhuma mensagem de erro. A discrepância é silenciosa e, se não for detectada, afetará os cálculos da razão de verossimilhança e as comparações de perfis entre plataformas.
O mesmo problema surge ao validar resultados de leitura longa contra perfis baseados em CE do mesmo indivíduo ou contra amostras de referência conhecidas.
A regra de conversão
A relação entre os decimais do LongTR e a notação ISFG é fixa e depende apenas do comprimento do motivo. Para loci de tetranucleotídeos, que representam a maioria do painel forense padrão:
| Decimal LongTR | Bases extras | Sufixo ISFG |
|---|---|---|
| .3 | 1 | .1 |
| .5 | 2 | .2 |
| .8 | 3 | .3 |
O padrão se mantém porque o LongTR calcula as bases extras ÷ período e arredonda. Para um locus de tetranucleotídeo, 3 bases extras resultam em 3÷4 = 0,75, que é arredondado para 0,8. O ISFG registra a mesma situação como 0,3, contando as bases extras diretamente. A tabela de conversão completa para loci de trinucleotídeos e pentanucleotídeos está disponível na seção Ferramentas do STRhub.
Locus afetados confirmados ao usar o arquivo BED padrão HipSTR hg38:
LongTR 0,8 → ISFG 0,3: D1S1656, D2S441, D6S1043, D12S391, TH01
LongTR .5 → ISFG .2: D18S51, D19S433, D21S11, FGA
Summary
LongTR and HipSTR encode allele information as a base-pair difference from the reference sequence, stored in the GB field of the VCF. The allele size is obtained by applying this difference to the reference size and dividing by the motif length. The resulting decimal is rounded to one place by the tool. ISFG notation bypasses the division and instead records the number of extra bases that remain after counting complete repeat units. For tetranucleotide loci, a LongTR value of .8 invariably represents 3 extra bases, which ISFG designates as .3. This conversion must be applied before any database query, likelihood ratio calculation, or cross-platform profile comparison.
References
- Frontanilla Recalde T, Ayala Jacquet JM, Mendes Junior CT et al. (2026). HipSTR-UI: a web-based interface for forensic STR genotyping with long-read sequencing data. Forensic Science International: Genetics. https://doi.org/10.1016/j.fsigen.2026.103456
- Valle-Silva G, Frontanilla T, Ayala J, Donadi EA et al. (2022). Analysis and comparison of the STR genotypes called with HipSTR, STRait Razor and toaSTR by using next generation sequencing data in a Brazilian population sample. Forensic Science International: Genetics, 58, 102676. https://doi.org/10.1016/j.fsigen.2022.102676
- Gettings KB, Bodner M, Borsuk LA, King JL, Ballard D, Parson W et al. (2024). Recommendations of the DNA Commission of the International Society for Forensic Genetics (ISFG) on short tandem repeat sequence nomenclature. Forensic Science International: Genetics, 68, 102946. https://doi.org/10.1016/j.fsigen.2023.102946
- Willems T, Zielinski D, Yuan J, Gordon A, Gymrek M, Erlich Y. (2017). Genome-wide profiling of heritable and de novo STR variations. Nature Methods, 14(6), 590–592. https://doi.org/10.1038/nmeth.4267 Ziaei Jam H, Zook JM, Javadzadeh S et al. (2024). LongTR: genome-wide profiling of genetic variation at tandem repeats from long reads. Genome Biology, 25, 176. https://doi.org/10.1186/s13059-024-03319-2